
MDR · Praxisleitfaden · Fallbeispiele
CE-Kennzeichnung für Medizinprodukte — Irrtümer, Praxishinweise und Fallbeispiele
Möchten Sie Medizinprodukte in Europa vertreiben? Die meisten Produkte benötigen eine CE-Kennzeichnung — das sichtbare Ergebnis davon, dass der Hersteller die anwendbaren Anforderungen der Europäischen Union erfüllt und das geeignete Konformitätsbewertungsverfahren abgeschlossen hat.
Die CE-Kennzeichnung ist keine eigenständige Zulassung, die einfach „beantragt“ werden kann. Zunächst muss der Hersteller Zweckbestimmung und Produktklasse festlegen, funktionierende Prozesse und Dokumentationen aufbauen, die Nachweise zusammenstellen und, soweit erforderlich, eine Benannte Stelle einbeziehen.
Warum Irrtümer entstehen
Die CE-Kennzeichnung ist das Ergebnis der Konformität, keine eigenständige Registrierung
Außereuropäische Hersteller gehen häufig irrtümlich davon aus, man könne eine CE-Kennzeichnung „erhalten“, ein Produkt „für den Verkauf in der EU zertifizieren“ oder ein Produkt „registrieren“. Ein falsches Verständnis des EU-Regulierungssystems führt oft dazu, dass Hersteller Ressourcen, Zeitbedarf und eigene Möglichkeiten falsch einschätzen.
Die EU erteilt keine zentrale Medizinproduktzulassung, die einer staatlichen Zentralregistrierung entspricht. Der Hersteller führt die anwendbare Konformitätsbewertung durch, stellt die EU-Konformitätserklärung aus und bringt die CE-Kennzeichnung an. Bei den meisten Klassen ist eine Benannte Stelle beteiligt; gewöhnliche Produkte der Klasse I folgen der Selbsterklärung.
Dieser Artikel behält die ursprünglichen Irrtümer und Beispiele bei. Die Erläuterungen wurden jedoch an die geltende MDR und die verpflichtende Nutzung der ersten vier EUDAMED-Module seit dem 28. Mai 2026 angepasst.
Vor der Prüfung der Irrtümer
Was bei fehlender oder unzulässig angebrachter CE-Kennzeichnung geschieht
Die MDR unterscheidet zwischen einem nichtkonformen und einem gefälschten Produkt. Die Folgen richten sich nach Art des Verstoßes, Gesundheitsrisiko und Recht des jeweiligen EU-Mitgliedstaats.
Ein Produkt ohne erforderliche CE-Kennzeichnung
Wirtschaftsakteure müssen die CE-Kennzeichnung und die Begleitdokumente prüfen. Wird ein Produkt ohne vorgeschriebene CE-Kennzeichnung in Verkehr gebracht, liegt eine Nichtkonformität vor. Die zuständige Behörde kann Korrekturmaßnahmen verlangen, die Bereitstellung beschränken oder untersagen sowie das Produkt vom Markt nehmen oder zurückrufen lassen.
Falsche Kennzeichnung oder Dokumente
Artikel 2 Nummer 9 MDR verknüpft den Begriff des gefälschten Produkts mit einer falschen Darstellung seiner Identität oder Herkunft oder der Bescheinigungen und Dokumente zu CE-Kennzeichnungsverfahren. Dies ist von einer unbeabsichtigten Nichtkonformität zu unterscheiden.
Teilweise Nichtkonformität nach dem Markteintritt
Eine Bescheinigung der Benannten Stelle schließt spätere Nichtkonformitäten nicht aus. Der Hersteller muss das Problem, das Risiko und den Bedarf an Korrekturmaßnahmen bewerten. Marktüberwachungsmaßnahmen hängen davon ab, ob die Konformität wiederhergestellt werden kann und ob das Produkt ein nicht vertretbares Risiko darstellt.
Fünf Irrtümer
Falsche Erwartungen verändern Zeitplan, Budget und Marktzugangsstrategie
Die meisten Probleme beginnen nicht bei einzelnen Dokumenten, sondern bei einer falschen Vorstellung davon, was bewertet wird und wer verantwortlich bleibt.
Irrtum
Medizinprodukte der Klasse I müssen die MDR nicht erfüllen
Gewöhnliche nicht sterile Produkte der Klasse I ohne Messfunktion und ohne Funktion eines wiederverwendbaren chirurgischen Instruments benötigen keine Beteiligung einer Benannten Stelle. Dies befreit den Hersteller jedoch nicht von der MDR. Er muss ein dem Risiko angemessenes Qualitätsmanagementsystem, technische Dokumentation, Risikomanagement, klinische Bewertung und ein System zur Überwachung nach dem Inverkehrbringen unterhalten.
Produkte der Klasse I werden unter Verantwortung des Herstellers in Verkehr gebracht, unterliegen jedoch der Marktüberwachung. Bei Produkten der Klassen Is, Im und Ir ist eine begrenzte Beteiligung der Benannten Stelle hinsichtlich Sterilität, Messtechnik oder Wiederverwendung erforderlich.
Irrtum
Für ein einzelnes Produkt genügt es, nur seine technische Dokumentation in Ordnung zu bringen
Die Konformitätsbewertung umfasst sowohl das Produkt als auch die Prozesse, mit denen es entwickelt, hergestellt und kontrolliert wird. Die Benannte Stelle bewertet das Qualitätsmanagementsystem innerhalb des beantragten Geltungsbereichs und prüft die technische Dokumentation in dem Umfang, den das gewählte Konformitätsbewertungsverfahren vorgibt.
Eine einzelne Akte lässt sich nicht belastbar korrigieren, wenn die Lenkung von Entwicklung, Lieferanten, Änderungen, Risiken, Nichtkonformitäten und PMS nicht funktioniert. Zugleich ist die Prüfung kein uneingeschränktes Audit sämtlicher Produkte des Unternehmens — ihr Umfang richtet sich nach Zertifizierungsbereich und anwendbarem Verfahren.
Irrtum
Um die CE-Kennzeichnung zu „erhalten“, genügt ein Dokumentenpaket an eine Behörde
Dieser Irrtum entsteht, wenn Hersteller ihre Erfahrungen mit staatlichen Registrierungen in anderen Ländern auf die EU übertragen. Es gibt keine zentrale Einreichung eines Registrierungsdossiers, nach der eine Behörde eine Medizinproduktzulassung erteilt.
Das bedeutet nicht, dass es keine Anträge oder Einreichungen gibt. Ist eine Benannte Stelle erforderlich, beantragt der Hersteller dort die Bewertung und reicht die Dokumentation des Qualitätssystems sowie die technische Dokumentation ein. Die Registrierung von Wirtschaftsakteuren und Produkten in EUDAMED, UDI-Anforderungen und anwendbare nationale Schritte werden gesondert behandelt.
Eine Benannte Stelle erwartet gelenkte Dokumentation, die aus der tatsächlichen Entwicklung, Herstellung und Lebenszyklusbegleitung des Produkts hervorgegangen ist — kein künstlich zusammengestelltes „Registrierungspaket“.
Irrtum
Nach einmaligem Abschluss des Verfahrens kann die CE-Kennzeichnung unbegrenzt verwendet werden
Nach dem Markteintritt muss der Hersteller Prozesse und Dokumentation fortlaufend aktuell halten. Produktänderungen, neue Risiken, Beschwerden, schwerwiegende Vorkommnisse, PMS-Ergebnisse und neue Daten aus der klinischen Bewertung können aktualisierte Nachweise und Maßnahmen erfordern.
Bei einer Zertifizierung des Qualitätssystems nach Anhang IX führt die Benannte Stelle mindestens alle zwölf Monate Überwachungsaudits und mindestens einmal innerhalb von fünf Jahren ein unangekündigtes Audit durch. Bescheinigungen werden befristet ausgestellt. Gewöhnliche Produkte der Klasse I unterliegen keiner solchen Überwachung durch eine Benannte Stelle, die Herstellerpflichten und behördliche Kontrolle bleiben jedoch bestehen.
Irrtum
Sonderanfertigungen müssen die MDR nicht erfüllen
Sonderanfertigungen tragen keine CE-Kennzeichnung. Für sie gilt das besondere Verfahren nach Anhang XIII MDR einschließlich der dort vorgesehenen Erklärung für den jeweiligen Patienten oder Anwender.
Das Fehlen der CE-Kennzeichnung bedeutet keine Befreiung von der MDR. Der Hersteller muss die anwendbaren Sicherheits- und Leistungsanforderungen erfüllen, Entwicklung und Herstellung dokumentieren, die Überwachung nach dem Inverkehrbringen durchführen und die vorgeschriebenen Aufzeichnungen aufbewahren. Bei implantierbaren Sonderanfertigungen der Klasse III ist eine Benannte Stelle in dem in Artikel 52 Absatz 8 festgelegten Umfang einzubeziehen.
Regulatorischer Ablauf
Der Weg beginnt mit der Zweckbestimmung, nicht mit der Suche nach einem Zertifikat
Die ursprüngliche Grafik bleibt als visuelle Übersicht erhalten. Der aktualisierte Ablauf erläutert EUDAMED, Produkte der Klasse Ir und die Prozesse nach dem Inverkehrbringen.

Produkt definieren
Zweckbestimmung, Qualifizierung als Medizinprodukt, Hersteller, Varianten, Zubehör und Angaben
Klasse bestimmen
Klassifizierungsregel nach Anhang VIII und dokumentierte Begründung
Nachweissystem aufbauen
QMS, Risikomanagement, klinische Bewertung, technische Dokumentation, PMS und anwendbare Prüfungen
Konformitätsbewertung abschließen
Selbsterklärung für gewöhnliche Klasse I oder anwendbares Verfahren mit einer Benannten Stelle
Marktzugang herstellen
Bevollmächtigter für Hersteller außerhalb der EU, UDI, EUDAMED, Erklärung und CE-Kennzeichnung
Konformität aufrechterhalten
PMS, PMCF, Vigilanz, Änderungskontrolle und Aktualisierung der Dokumentation
Die Module Akteursregistrierung, UDI/Produkte, Benannte Stellen und Bescheinigungen sowie Marktüberwachung wurden verpflichtend. Bei einem Hersteller außerhalb der EU validiert der Bevollmächtigte die Akteursregistrierung.
Fallbeispiele
Ein Markt, aber unterschiedliche Bewertungstiefe je nach Klasse
Die Klassifizierung hängt nicht vom Aussehen ab, sondern von Zweckbestimmung, Dauer und Art des Kontakts, Invasivität, aktiven Eigenschaften und den weiteren Kriterien des Anhangs VIII.
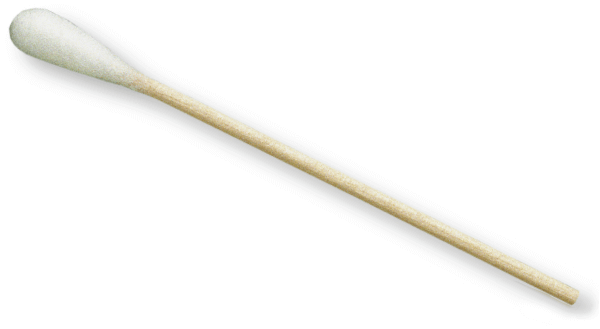
Klasse I · Selbsterklärung
Nicht steriler Tupfer
Zunächst ist zu bestimmen, ob der konkrete Tupfer ein Medizinprodukt nach MDR, Zubehör oder ein Produkt im Anwendungsbereich der IVDR ist. Wird er als nicht steriles Medizinprodukt qualifiziert, kann die Klassifizierung je nach Zweckbestimmung und Körperkontakt nach Regel 1, 4 oder 5 erfolgen.
Für ein gewöhnliches Produkt der Klasse I ist keine Benannte Stelle erforderlich. Der Hersteller weist die Konformität selbst nach, stellt die Erklärung aus und bleibt vollständig für die Nachweise verantwortlich.
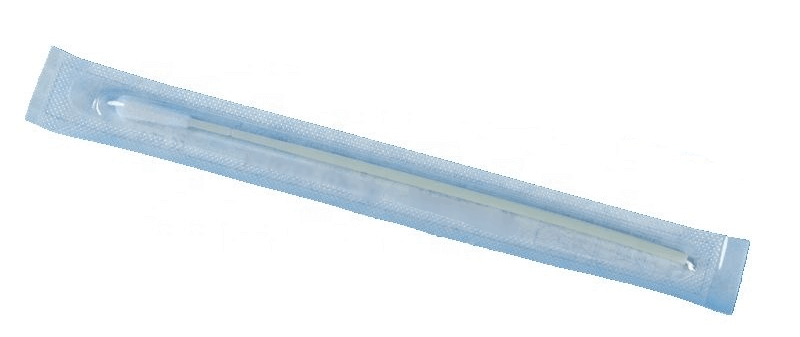
Klasse Is · begrenzte Bewertung
Steriler nasopharyngealer Tupfer
Bei typischer vorübergehender Invasivität durch eine Körperöffnung kann ein solches Produkt nach Regel 5 der Klasse I angehören, sofern seine Zweckbestimmung keine andere Regel anwendbar macht. Die sterile Bereitstellung ordnet es der Unterklasse Is zu.
Die Benannte Stelle ist nur an den Aspekten beteiligt, die der Herstellung, Sicherung und Aufrechterhaltung steriler Bedingungen dienen. Für alle übrigen Konformitätsaspekte bleibt der Hersteller verantwortlich.
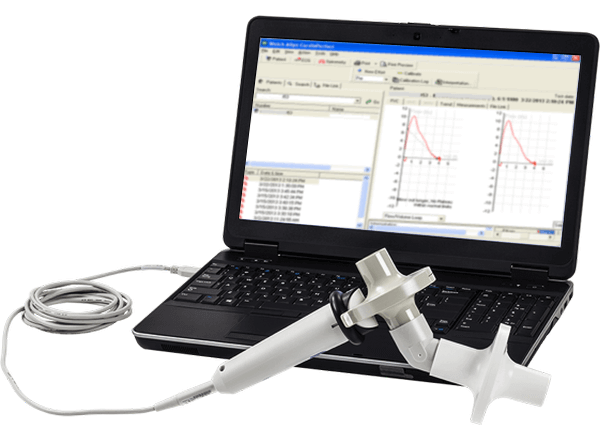
Klasse IIa · Benannte Stelle
Spirometer
Ein gewöhnliches Spirometer, das Informationen über physiologische Vorgänge liefert, gehört in der Regel nach Regel 10 zur Klasse IIa. Die endgültige Klassifizierung hängt stets von der angegebenen Zweckbestimmung, den gemessenen Parametern und den daraus folgenden klinischen Entscheidungen ab.
Die Benannte Stelle bewertet das QMS und die technische Dokumentation nach dem gewählten Verfahren. Die Prüfung umfasst unter anderem messtechnische Leistung, Software, Gebrauchstauglichkeit und klinische Bewertung.
Klasse IIb oder III · Regel 15
Produkte zur Empfängnisverhütung oder Verhinderung der Krankheitsübertragung
Produkte zur Empfängnisverhütung oder zur Verhinderung der Übertragung sexuell übertragbarer Krankheiten gehören zur Klasse IIb. Ist ein solches Produkt implantierbar oder langzeitig invasiv, gehört es zur Klasse III.
Eine höhere Klasse bedeutet eine vertiefte Prüfung der technischen Dokumentation, Risiken und klinischen Nachweise. Der genaue Weg richtet sich jedoch nach dem gewählten Konformitätsbewertungsverfahren.
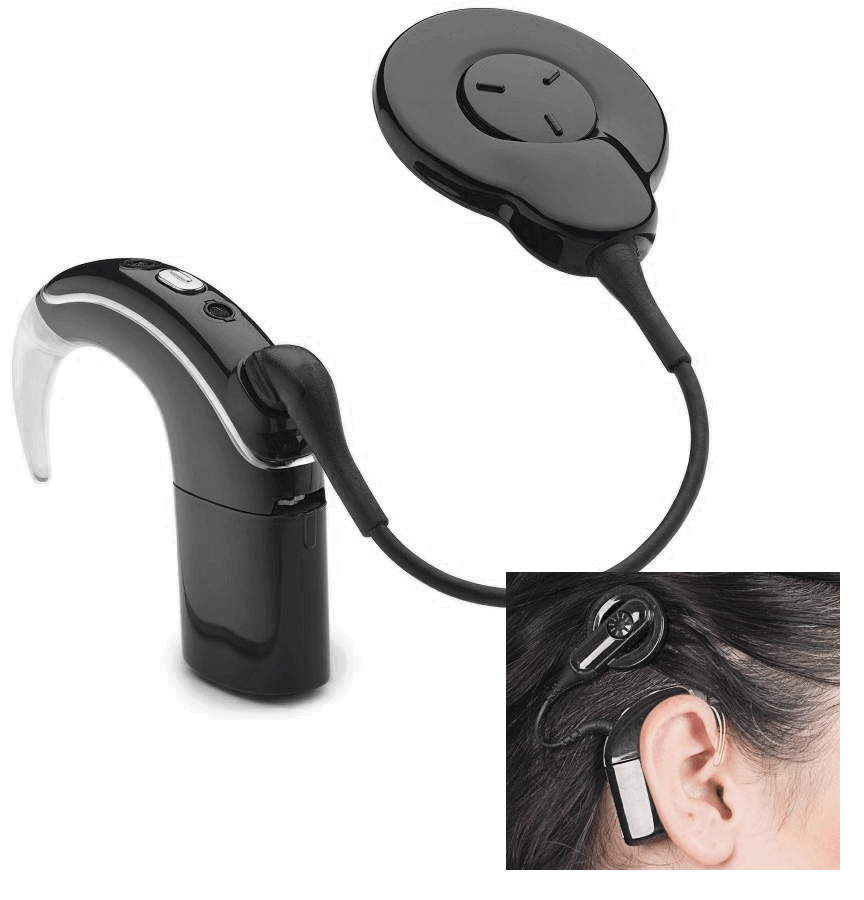
Klasse III · Regel 8
Cochlea-Implantat
Ein Cochlea-Implantat ist ein aktives implantierbares Medizinprodukt der Klasse III. Die Benannte Stelle bewertet das QMS des Herstellers und die technische Dokumentation eingehend, einschließlich Entwicklung, Risikomanagement, präklinischer Daten, klinischer Bewertung und PMS.
Für implantierbare Produkte und Produkte der Klasse III ist eine klinische Prüfung nach Artikel 61 Absatz 4 grundsätzlich vorgesehen. Die MDR enthält jedoch Bedingungen und Ausnahmen. Die Aussage, eine Prüfung sei immer zwingend, wäre daher zu pauschal — die Entscheidung muss für das konkrete Produkt und seine Nachweisgrundlage begründet werden.
Was bewertet wird
Höheres Risiko bedeutet tiefere Prüfung, die Verantwortung bleibt jedoch beim Hersteller
Technische Dokumentation
Die Benannte Stelle bewertet die Erfüllung der anwendbaren GSPR, das Risikomanagement, Verifizierung und Validierung sowie die in Anhang II Abschnitt 6 behandelten präklinischen und klinischen Daten.
Klinische Bewertung
Bei Produkten mit höherem Risiko werden die klinischen Nachweise besonders eingehend geprüft. Plan und Bericht der klinischen Bewertung müssen mit Zweckbestimmung, Angaben, Risiken und Daten nach dem Inverkehrbringen übereinstimmen.
PMS und PMCF
Die Überwachung nach dem Inverkehrbringen und, soweit anwendbar, PMCF müssen neue Daten in Risikomanagement, klinische Bewertung und Entscheidungen über Korrekturmaßnahmen zurückführen.
Bevollmächtigter
Seine Pflichten ergeben sich aus dem Mandat und Artikel 11 MDR, nicht allein aus der Produktklasse. Bei Schäden durch ein fehlerhaftes Produkt kann der Bevollmächtigte eines Herstellers außerhalb der EU unter den Voraussetzungen von Artikel 11 Absatz 5 gesamtschuldnerisch haften. Dadurch wird er nicht zum Ersatz für den Hersteller.
Fazit
Die CE-Kennzeichnung bildet einen fortlaufenden Prozess ab, kein einmaliges Ergebnis
Jedes Medizinprodukt, das auf dem EU-Markt bereitgestellt wird, muss die anwendbaren europäischen Rechtsvorschriften erfüllen. Das Erreichen der MDR-Konformität ist ein mehrstufiger Prozess, der das Produkt, seine Begleitdokumentation, Herstellungsprozesse und den Hersteller selbst umfasst.
Der regulatorische Weg hängt von Produktklasse und Produkteigenschaften ab. Gewöhnliche Produkte der Klasse I werden ohne vorherige Bewertung durch eine Benannte Stelle unter Verantwortung des Herstellers in Verkehr gebracht. Mit steigendem Risiko nimmt die Tiefe der unabhängigen Prüfung zu.
Konformität muss nicht nur erreicht, sondern fortlaufend aufrechterhalten werden. Die CE-Kennzeichnung steht daher für ein funktionierendes System — von Zweckbestimmung und Entwicklung bis zu PMS, Änderungskontrolle und Aktualisierung der Nachweise.
Materialien und Quellen
Prüfen Sie den Weg anhand des geltenden Rechts und der aktuellen EU-Systeme
Die herunterladbare englische Infografik fasst den CE-Kennzeichnungsprozess zusammen. Die Webseite bietet die ausführlichere und aktuellere Erläuterung.
CE-Kennzeichnung und der EU-Regulierungsprozess
Englische Prozessinfografik zum Herunterladen und Drucken
Verordnung (EU) 2017/745
Offizieller MDR-Text auf EUR-Lex
EUDAMED
Modulstatus und verpflichtende Nutzung seit dem 28. Mai 2026
Benannte Stellen
Rolle und offizielle Informationen der Europäischen Kommission
Sonderanfertigungen
Materialien der Europäischen Kommission und MDCG 2021-3
Kurz erklärt
Fragen zur CE-Kennzeichnung
Benötigt jedes Produkt eine Benannte Stelle?
Nein. Gewöhnliche nicht sterile Produkte der Klasse I ohne Messfunktion oder Funktion eines wiederverwendbaren chirurgischen Instruments können der Selbsterklärung folgen. Bei Is, Im, Ir und höheren Klassen ist die Beteiligung der Benannten Stelle in dem durch Artikel 52 und das gewählte Verfahren festgelegten Umfang erforderlich.
Ist eine CE-Bescheinigung eine Verkaufsgenehmigung?
Nein. Eine Bescheinigung der Benannten Stelle ist ein Bestandteil des anwendbaren Verfahrens. Das Recht zum Anbringen der CE-Kennzeichnung entsteht, nachdem alle anwendbaren Anforderungen erfüllt, die Konformitätsbewertung abgeschlossen und die EU-Konformitätserklärung ausgestellt wurde.
Gilt ein Produkt ohne CE-Kennzeichnung als gefälscht?
Nicht automatisch. Ist die CE-Kennzeichnung vorgeschrieben, liegt eine Nichtkonformität vor. Ein gefälschtes Produkt nach Artikel 2 Nummer 9 MDR betrifft eine falsche Darstellung der Identität, Herkunft oder der Bescheinigungen und Dokumente zu CE-Kennzeichnungsverfahren.
Wird die CE-Kennzeichnung auf Sonderanfertigungen angebracht?
Nein. Sie folgen dem Verfahren nach Anhang XIII und benötigen eine besondere Erklärung. Die anwendbaren MDR-Anforderungen gelten dennoch weiter.
Wann ist der CE-Kennzeichnungsprozess abgeschlossen?
Er endet nicht mit dem Markteintritt. Der Hersteller führt PMS, Vigilanz, erforderlichenfalls PMCF und Änderungskontrolle fort und aktualisiert die technische Dokumentation sowie die klinische Bewertung.
Beginnen Sie mit der regulatorischen Frage
Legen Sie den richtigen Weg fest, bevor Sie das Dossier erstellen
MDRC hilft bei Qualifizierung und Klassifizierung des Produkts, bei der Wahl des Konformitätsbewertungsverfahrens und bei der Verknüpfung von QMS, technischer Dokumentation, klinischen Nachweisen und Marktzugangsanforderungen.
Ihr Produkt besprechen